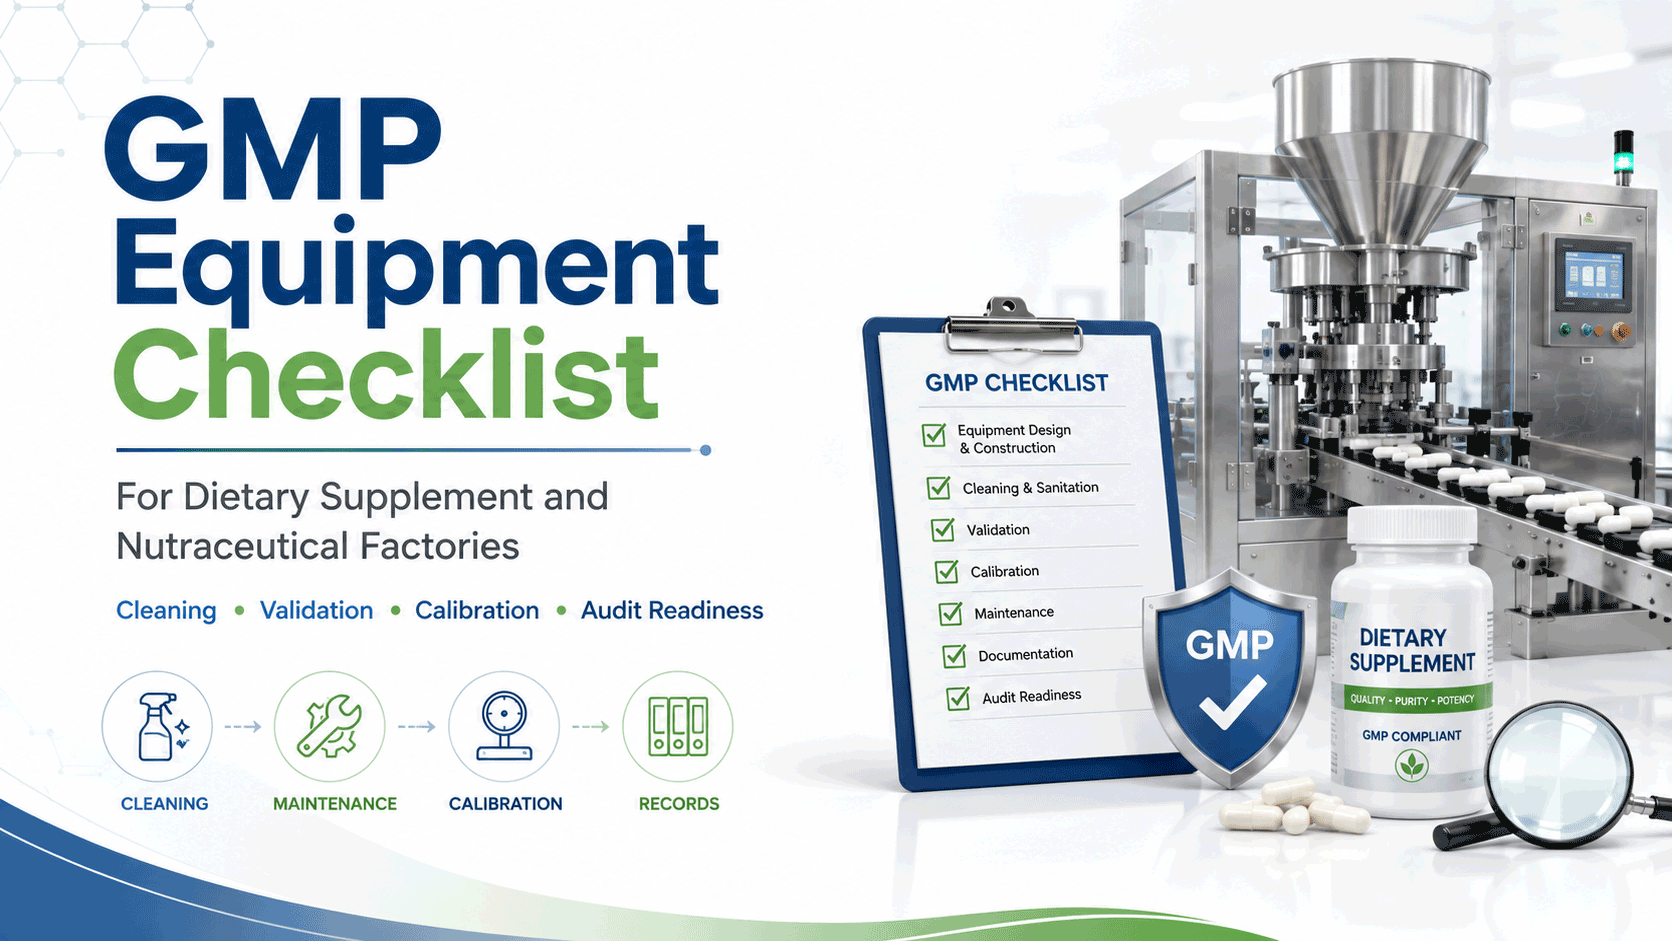
04 Sep Lista de verificación de equipos GMP para fábricas de suplementos dietéticos y nutracéuticos
Una lista de verificación de equipos GMP no es solo un documento de compra. Para las fábricas de suplementos dietéticos y nutracéuticos, es una herramienta práctica de calidad y cumplimiento normativo que conecta el diseño del equipo, los controles de producción y procesos, las operaciones de control de calidad, los requisitos del registro maestro de fabricación, el saneamiento, la calibración, la documentación y la preparación para auditorías. Muchas fábricas que buscan equipos para la fabricación de suplementos no solo preguntan si una máquina puede mezclar polvo, comprimir tabletas, llenar cápsulas, sellar botellas o imprimir etiquetas. Preguntan si dicho equipo puede respaldar las buenas prácticas de fabricación actuales, superar las auditorías GMP, prevenir la contaminación y proporcionar la documentación adecuada cuando los reguladores, los clientes o los auditores externos soliciten evidencia.
En Estados Unidos, el marco de buenas prácticas de fabricación (BPF) para suplementos dietéticos se encuentra en la Parte 111 del Título 21 del Código de Regulaciones Federales (CFR Parte 111). La norma BPF para suplementos dietéticos se aplica a quienes fabrican, envasan, etiquetan o almacenan suplementos dietéticos, incluidas las empresas extranjeras que fabrican, envasan, etiquetan o almacenan suplementos dietéticos importados u ofrecidos para su importación a Estados Unidos. Esta norma exige a los fabricantes establecer y seguir las buenas prácticas de fabricación vigentes para garantizar la calidad del suplemento dietético y asegurar que este se envasa y etiqueta según lo especificado en el registro maestro de fabricación.
Esto significa que la selección de equipos no es solo una decisión de ingeniería, sino también una decisión de sistemas de gestión de calidad. Una mezcladora, una máquina de llenado de cápsulas, una prensa de tabletas, una máquina de recubrimiento, una línea de envasado, una etiquetadora, un detector de metales, una báscula o un proceso controlado por computadora deben evaluarse según su uso previsto. Deben ser adecuados para el suplemento dietético específico que se fabrica, cumplir con los límites operativos requeridos por el proceso de fabricación y ser capaces de soportar procedimientos escritos, pruebas en proceso, registros individuales de equipos, registros de limpieza, registros de mantenimiento, registros de calibración y registros de producción por lotes.
Para las fábricas que abastecen a Estados Unidos, Canadá, Europa, Australia u otros mercados regulados, los riesgos son similares, aunque la terminología legal difiera. Un equipo mal diseñado puede provocar contaminación microbiana, contaminación cruzada, confusiones, pesos inexactos, etiquetas incorrectas, falta de registros, limpieza inadecuada o fallos en los controles de producción y procesos. En estos casos, el problema rara vez es meramente mecánico. Se convierte en un problema de calidad del producto, de confianza del cliente y de cumplimiento normativo.
Una sólida lista de verificación de equipos GMP ayuda a la gerencia de fábrica, control de calidad, adquisiciones, ingeniería y a los equipos de producción a formular las preguntas correctas antes de la compra, durante la instalación, la validación y a lo largo de la operación rutinaria. El objetivo no es comprar el equipo más caro, sino elegir aquel que permita que el suplemento dietético cumpla consistentemente con las especificaciones, respalde las buenas prácticas de fabricación y proporcione la documentación adecuada durante todo el proceso de producción.
Comience la lista de verificación de equipos GMP con el alcance de cumplimiento y el uso previsto.
Por qué los equipos GMP son más que maquinaria de acero inoxidable
Mucha gente piensa que los equipos GMP son simplemente maquinaria de acero inoxidable con un aspecto impecable. En realidad, los equipos GMP son aquellos que pueden utilizarse de forma que faciliten la producción, la limpieza, el mantenimiento, la calibración, el control de calidad y la documentación controlados. Una superficie pulida es útil, pero no suficiente. Una máquina con un acabado impecable puede no cumplir con las expectativas de las GMP si es difícil de limpiar, tiene puntos de retención de producto ocultos, carece de registros individuales de equipos, no cuenta con un plan de mantenimiento preventivo o no permite implementar los controles de proceso requeridos por el registro maestro de fabricación.
En el caso de los suplementos dietéticos, el proceso de fabricación suele incluir la recepción de materia prima, cuarentena, muestreo, pesaje, tamizado, mezcla, granulación, encapsulación, compresión, recubrimiento, llenado, envasado, etiquetado, almacenamiento y liberación del producto terminado. Cada paso puede implicar el contacto de equipos con componentes, materiales de producción en proceso, envases, etiquetas o lotes de suplementos dietéticos terminados. Si el equipo falla, el sistema de control del proceso también falla.
Por lo tanto, el término «equipo GMP» debe entenderse como equipo adecuado para un proceso de fabricación definido. Una mezcladora de polvos utilizada para suplementos dietéticos botánicos puede requerir controles de limpieza diferentes a los de una mezcladora utilizada para tabletas minerales. Una línea de envasado para botellas de venta directa al por menor requiere un control de etiquetado diferente al de una estación de envasado a granel. Un proceso controlado por computadora para pesaje y dosificación requiere controles sobre el acceso al software, los programas de software actuales, la integridad de los datos y la retención de registros. El equipo debe ajustarse al proceso, al material, al tamaño del lote, al riesgo de calidad y al destino regulatorio.
En la fabricación de suplementos, los equipos deben proteger contra la contaminación por materiales extraños, polvo, residuos, lubricantes, agentes de limpieza, plagas, personal enfermo o infectado y otros materiales tóxicos. Deben mantenerse limpios e higiénicos y ser operados por personal cualificado que comprenda sus funciones y siga los procedimientos establecidos. Si los operarios no están capacitados, incluso los equipos mejor diseñados pueden usarse incorrectamente, lo que puede provocar fallos de calidad.
Una lista de verificación de equipos conforme a las Buenas Prácticas de Fabricación (BPF) obliga al equipo a ir más allá del precio y la producción de la máquina. Les ayuda a determinar si el equipo se puede limpiar, inspeccionar, identificar, calibrar, mantener, documentar y verificar. Asimismo, permite determinar el cumplimiento no solo de las normas internas, sino también de las buenas prácticas de fabricación vigentes, las regulaciones de las BPF, las disposiciones legales aplicables y otras normativas que puedan aplicarse en el mercado objetivo.
Definir el suplemento dietético específico antes de seleccionar el equipo.
Antes de que una fábrica adquiera equipos, debe definir el suplemento dietético o la familia de productos específicos que estos soportarán. Este es uno de los pasos más importantes para elaborar una lista de verificación de equipos GMP eficaz. Un equipo adecuado para un suplemento dietético puede no serlo para otro, incluso si ambos productos parecen similares. Una máquina utilizada para cápsulas probióticas, tabletas de magnesio, sobres de polvo botánico y cápsulas blandas puede requerir controles de proceso, limpieza, riesgos de contaminación microbiana, condiciones de almacenamiento y pruebas muy diferentes para cada producto.
La definición del producto debe incluir la forma farmacéutica, el tipo de ingrediente, los componentes activos, los excipientes, los alérgenos, los colorantes, los sabores, la sensibilidad a la humedad, el tamaño de partícula, la densidad, la fluidez, la potencia, el tamaño de lote previsto, el formato de envase, las etiquetas de suplemento dietético, la vida útil y el mercado objetivo. Estos detalles influyen en la selección del equipo. Por ejemplo, un polvo higroscópico puede requerir transferencia cerrada, control de la humedad y envasado rápido. Un extracto botánico de color intenso puede requerir una verificación de limpieza más exhaustiva. Un producto que contenga polvos finos puede requerir control de polvo y extracción localizada. Un producto con ingredientes sensibles al calor puede requerir límites operativos controlados según lo exija la fórmula.
El registro maestro de fabricación es fundamental en este enfoque. Según la Parte 111 del Título 21 del Código de Regulaciones Federales (21 CFR Parte 111), se requiere un registro maestro de fabricación por escrito para cada formulación y tamaño de lote, a fin de garantizar la uniformidad del producto terminado entre lotes. Este registro debe establecer controles y procedimientos para asegurar que cada lote cumpla con las especificaciones. Por lo tanto, el equipo debe ser capaz de realizar los pasos, controles y verificaciones descritos en el registro maestro de fabricación.
Si el registro maestro de fabricación requiere la mezcla durante un tiempo y a una velocidad determinados, la mezcladora debe poder mantener y documentar dicho proceso. Si el registro maestro de fabricación requiere una prueba en proceso para el peso de las cápsulas, la línea de llenado de cápsulas debe permitir el muestreo y el ajuste. Si el registro maestro de fabricación requiere la conciliación de etiquetas, el equipo de etiquetado y el procedimiento de limpieza de la línea deben cumplir con este requisito. Si el registro maestro de fabricación requiere el envasado del producto como suplemento dietético etiquetado con un número de lote y una fecha de caducidad definidos, el equipo de envasado debe aplicar y verificar dicha información de forma fiable.
Una lista de verificación genérica de equipos no es suficiente. Una lista de verificación de equipos GMP útil debe preguntar si el equipo es adecuado para el proceso de fabricación del suplemento previsto y si puede ayudar a que el suplemento dietético cumpla con sus límites de identidad, pureza, potencia, composición y contaminación. El equipo debe estar al servicio de las especificaciones del producto, y no al revés.
Relación entre la elección de equipos, los mercados objetivo y otras disposiciones legales aplicables.
Los suplementos dietéticos pueden estar sujetos a diferentes regulaciones en distintos mercados. En Estados Unidos, se rigen por la Ley Federal de Alimentos, Medicamentos y Cosméticos y las normas de buenas prácticas de fabricación (BPF) relacionadas, incluida la Parte 111 del Título 21 del Código de Regulaciones Federales (CFR Parte 111). En Canadá, los productos naturales para la salud están sujetos a los requisitos de buenas prácticas de fabricación establecidos en el Reglamento de Productos Naturales para la Salud. Las directrices de Salud Canadá se aplican a actividades como la fabricación, el envasado, el etiquetado, la importación, la distribución, el almacenamiento, las pruebas y la tenencia de la licencia del producto. En la Unión Europea, los materiales en contacto con alimentos deben cumplir con los principios de seguridad e inercia establecidos en el Reglamento (CE) n.º 1935/2004 cuando se comercializan en el mercado europeo. En Australia, muchos medicamentos complementarios y productos relacionados están sujetos a los requisitos de BPF a través del marco de productos terapéuticos.
Para los equipos de compras y control de calidad, esto significa que los equipos deben evaluarse no solo según las expectativas internas, sino también según los requisitos del mercado de destino. Una fábrica que produce suplementos dietéticos importados a Estados Unidos debe comprender que las operaciones de fabricación, envasado, etiquetado y almacenamiento en el extranjero pueden seguir estando sujetas a la normativa DS CGMP cuando el producto se importa o se ofrece para su importación. Una fábrica que presta servicios a clientes europeos debe comprender que los materiales de contacto, las juntas, las piezas de plástico, los recubrimientos, los lubricantes y las superficies en contacto con el producto pueden plantear dudas sobre el cumplimiento de la normativa de contacto con alimentos. Una fábrica que abastece a Canadá o Australia puede necesitar una documentación más rigurosa de la certificación GMP, la licencia de planta, la autorización GMP, los sistemas de calidad, la validación y el mantenimiento de registros, según la clasificación del producto y la ruta de comercialización.
La frase “otras disposiciones legales aplicables” es importante porque las Buenas Prácticas de Fabricación (BPF) no son la única consideración legal. Las etiquetas de los suplementos dietéticos, las declaraciones, la legalidad de los ingredientes, los límites de contaminantes, los materiales en contacto con los alimentos, las normas de importación, las declaraciones de alérgenos y los requisitos de envasado pueden influir en la decisión sobre el equipo. Por ejemplo, una impresora de etiquetas debe admitir etiquetas precisas para suplementos dietéticos. Un sistema de codificación debe imprimir el número de lote y la fecha de caducidad correctos. Un sistema de sellado de botellas debe admitir la detección de manipulación. Una máquina de llenado debe ayudar a cumplir con las expectativas de peso de llenado y cantidad neta. Un detector de metales o una báscula de control pueden ayudar a garantizar la seguridad del producto y las especificaciones del producto terminado.
Por lo tanto, una lista de verificación de equipos GMP bien diseñada debe comenzar con el alcance del mercado. Debe preguntar dónde se venderá el producto, si será un producto de venta minorista directa, si será a granel o de marca propia, si se trata de un suplemento dietético, un producto de salud natural, una medicina complementaria u otra categoría, y qué registros debe proporcionar la fábrica durante las auditorías GMP. La lista de verificación debe ayudar al equipo a identificar la documentación que debe estar disponible antes de que el equipo sea aceptado para su uso.
Cuando el departamento de compras adquiere equipos sin la revisión de control de calidad, la empresa puede ahorrar tiempo inicialmente, pero generar problemas de cumplimiento normativo posteriormente. Cuando control de calidad, control de calidad, producción, ingeniería y compras colaboran desde el principio, pueden asignar personal cualificado, definir responsabilidades claras y específicas, y garantizar que los equipos contribuyan tanto a la eficiencia de la producción como al cumplimiento de la normativa.
Diseño, limpieza y control de la contaminación de equipos conforme a las Buenas Prácticas de Fabricación (BPF).
Superficies en contacto con el producto, compatibilidad de materiales y otros materiales tóxicos.
Las superficies en contacto con el producto son una de las primeras áreas a revisar en una lista de verificación de equipos GMP. Cualquier superficie que entre en contacto directo con materias primas, componentes, materiales en proceso de producción, tabletas, cápsulas, polvos, líquidos, gomitas, cápsulas blandas, componentes de empaque o lotes de suplementos dietéticos terminados debe ser adecuada para el uso previsto. La superficie debe ser lisa, lavable, resistente a la corrosión, no reactiva, no absorbente cuando corresponda y lo suficientemente duradera para mantener su estado durante el funcionamiento normal, la limpieza, la desinfección y el mantenimiento.
La compatibilidad de los materiales va más allá de un detalle técnico. Si una junta, sello, rascador de plástico, recubrimiento, revestimiento de tolva, manguera de transferencia o lubricante no es adecuado, puede convertirse en una fuente de contaminación. Los componentes pueden liberar sustancias tóxicas, desprender partículas, absorber residuos del producto, reaccionar con ingredientes ácidos o aceitosos, o degradarse durante la limpieza. Esta contaminación puede no ser visible durante el funcionamiento normal, pero puede afectar la calidad del producto, las especificaciones del suplemento alimenticio y la seguridad del consumidor.
En el contexto europeo, los materiales en contacto con alimentos son especialmente importantes, ya que deben cumplir con los principios de seguridad e inercia. La Comisión Europea señala que la transferencia de componentes de estos materiales puede afectar la seguridad química, la salud humana, la calidad, el sabor, el olor y la apariencia del producto. Incluso fuera de Europa, este mismo principio se aplica a los equipos que cumplen con las Buenas Prácticas de Fabricación (BPF). Los materiales en contacto con el producto no deben transformarse en otros materiales tóxicos durante el proceso de fabricación.
La lista de verificación debe preguntar si el proveedor puede proporcionar certificados de materiales para las piezas en contacto con el producto. Debe preguntar si el grado de acero inoxidable, el acabado superficial, la calidad de la soldadura, las juntas, los sellos, las correas, las mangueras, las piezas de plástico y los lubricantes son adecuados para los suplementos dietéticos. Debe preguntar si existen puntos muertos, grietas, huecos, juntas sin sellar, soldaduras rugosas o roscas expuestas que puedan retener residuos. También debe preguntar si el equipo puede inspeccionarse después de la limpieza.
La limpieza y la higiene no se logran solo con la limpieza. Todo comienza con un diseño que facilite la limpieza. Si se acumula polvo bajo placas inaccesibles, si el producto se deposita detrás de protectores mal sellados, si queda líquido en secciones ciegas de las tuberías o si las superficies agrietadas retienen material, el equipo puede convertirse en una fuente recurrente de contaminación. En tal caso, incluso los procedimientos escritos más estrictos podrían no ser suficientes para corregir un diseño deficiente del equipo.
También se debe revisar la compatibilidad de los materiales del producto en sí. Algunos suplementos dietéticos contienen aceites, disolventes, ácidos, minerales, enzimas, probióticos, extractos botánicos, saborizantes, soluciones a base de alcohol o polvos abrasivos. Estos materiales pueden dañar los sellos, manchar las superficies, generar residuos o requerir una limpieza especial. Por lo tanto, la lista de verificación de equipos según las Buenas Prácticas de Fabricación (BPF) debe vincular la revisión de los materiales del equipo con la formulación del suplemento dietético.
Facilidad de limpieza de los equipos, procedimientos escritos y contaminación microbiana.
La limpieza es uno de los aspectos más importantes de las Buenas Prácticas de Fabricación (BPF). Los equipos utilizados en la fabricación de suplementos dietéticos deben mantenerse y limpiarse de forma que se prevenga la contaminación, la contaminación microbiana, las confusiones y la transferencia de sustancias. La guía de la FDA para la norma de BPF de suplementos dietéticos incluye procedimientos escritos para la limpieza, el mantenimiento y la desinfección de equipos y utensilios. Una fábrica que no pueda demostrar un control adecuado de la limpieza podría tener dificultades durante las auditorías de BPF, incluso si sus máquinas funcionan correctamente.
Una lista de verificación eficaz debe preguntar si el equipo se puede desmontar sin dificultad excesiva. Debe preguntar si los operarios pueden ver las superficies en contacto con el producto después de la limpieza. Debe preguntar si el equipo tiene áreas de difícil acceso, como esquinas, juntas, cavidades ocultas, puntos de transferencia estrechos, áreas con drenaje deficiente o superficies internas que requieren herramientas especiales. También debe preguntar si la limpieza puede ser realizada de forma segura por personal cualificado siguiendo procedimientos escritos.
Los distintos suplementos dietéticos requieren diferentes estrategias de limpieza. Los equipos para polvos secos pueden necesitar limpieza en seco, aspiración, limpieza controlada o limpieza húmeda validada, según el riesgo del producto. Los equipos para líquidos pueden necesitar lavado, desinfección, secado y, en ocasiones, control microbiológico. Los equipos utilizados para probióticos pueden requerir un control microbiológico especial. Los equipos utilizados para alérgenos, colorantes o sabores fuertes, productos botánicos o materiales de alta potencia pueden requerir una verificación de limpieza más exhaustiva. La lista de verificación no debe asumir que un solo método de limpieza se aplica a todos los productos.
La verificación y validación de la limpieza deben estar científicamente justificadas. En las fábricas de suplementos dietéticos, se pueden utilizar otros métodos científicamente válidos cuando sea apropiado, pero el método debe estar documentado y ser adecuado para el riesgo de residuos o contaminación que se controla. Una simple inspección visual puede ser insuficiente cuando los residuos no son visibles o cuando el producto presenta un alto riesgo de seguridad o contaminación cruzada. La fábrica podría necesitar realizar pruebas de hisopado, pruebas de enjuague, pruebas microbiológicas, pruebas de alérgenos o establecer límites de residuos específicos para el producto, según el equipo y el producto.
Los procedimientos escritos deben ser prácticos. Si las instrucciones de limpieza son demasiado vagas, distintos operarios podrían limpiar la misma máquina de maneras diferentes. Si las instrucciones requieren un desmontaje que los operarios no pueden realizar de forma segura, es posible que no se siga el procedimiento. Si no se define el tiempo de secado, puede quedar humedad y aumentar el riesgo de contaminación microbiana. Si el equipo se almacena después de la limpieza, deben controlarse las condiciones de almacenamiento y el tiempo de espera antes de la limpieza. La lista de verificación de equipos GMP debe preguntar si el método de limpieza recomendado por el proveedor se puede traducir en procedimientos operativos estándar (POE) de la fábrica.
El personal enfermo o infectado también afecta la higiene de los equipos. Los sistemas de Buenas Prácticas de Fabricación (BPF) exigen que el personal mantenga una higiene personal adecuada y evite prácticas que puedan contaminar los suplementos alimenticios. Los operarios no deben comer en las áreas de producción, no deben introducir objetos personales en las áreas controladas y no deben manipular productos expuestos si padecen alguna afección que pueda provocar contaminación. El diseño de los equipos puede favorecer la higiene, pero también es fundamental controlar las prácticas del personal.
Mantenimiento, mantenimiento preventivo y rendimiento adecuado
Es fundamental que el equipo siga funcionando correctamente tras su instalación. Una máquina que supera la inspección inicial pero recibe un mantenimiento deficiente puede convertirse rápidamente en un riesgo para las Buenas Prácticas de Fabricación (BPF). El desgaste de los sellos, los daños en las rejillas, los tornillos sueltos, los cabezales de llenado desalineados, las básculas imprecisas, los punzones desgastados, las correas agrietadas, las fugas de lubricante, los sensores inestables y el software obsoleto pueden afectar la calidad del producto. Por lo tanto, una lista de verificación de equipos BPF debe incluir los requisitos de mantenimiento preventivo antes de la compra y durante el funcionamiento habitual.
El mantenimiento preventivo no consiste simplemente en reparar equipos tras una avería. Se trata de un programa planificado para garantizar un funcionamiento óptimo y reducir el riesgo de averías, contaminación y desviaciones del proceso. El programa debe identificar las piezas críticas, los puntos de desgaste, la frecuencia del mantenimiento, los requisitos de lubricación, los pasos de inspección, el personal responsable y los requisitos de documentación. Los registros individuales de cada equipo deben documentar las actividades de mantenimiento, las reparaciones, las sustituciones, los ajustes y cualquier impacto en la producción.
El acceso para el mantenimiento es fundamental. Si una máquina es difícil de abrir, inspeccionar o reparar, el mantenimiento puede retrasarse o realizarse de forma incompleta. Si las piezas de repuesto son difíciles de conseguir, la fábrica podría utilizar sustitutos inadecuados. Si el proveedor no proporciona manuales claros, diagramas de despiece, diagramas eléctricos, diagramas neumáticos, tablas de lubricación o asistencia técnica, la fábrica podría no ser capaz de mantener dicho equipo conforme a las Buenas Prácticas de Fabricación (BPF).
El mantenimiento también puede generar contaminación. Herramientas, lubricantes, virutas metálicas, piezas desgastadas y otros materiales extraños pueden entrar en contacto con el producto si el mantenimiento no se controla. Tras el mantenimiento, es posible que el equipo requiera limpieza, inspección, desbloqueo de la línea, calibración o recalificación antes de su uso. La lista de verificación de equipos GMP debe preguntar si el diseño de la máquina separa las áreas mecánicas de las áreas en contacto con el producto, si los lubricantes son aptos para uso alimentario cuando sea necesario y si los puntos de mantenimiento están protegidos del flujo del producto.
Durante la producción, también debe supervisarse el correcto funcionamiento. Una prensa de tabletas debe mantener el control del peso, la dureza, el grosor y la compresión. Una mezcladora debe mantener la velocidad y el tiempo de mezclado. Una llenadora de cápsulas debe mantener el peso de llenado y el correcto sellado. Una línea de envasado debe mantener el recuento de llenado, la integridad del sellado, la colocación de las etiquetas y la precisión de la codificación. Una báscula de control debe rechazar las unidades que estén fuera de rango. Un detector de metales debe detectar las piezas de prueba a intervalos definidos. Estas actividades forman parte de los controles de producción y de proceso.
La lista de verificación también debe vincular el mantenimiento con las operaciones de control de calidad. El personal de control de calidad debe revisar las desviaciones relacionadas con el mantenimiento si una falla del equipo puede afectar la calidad del producto. Si una máquina falla durante la producción de un lote, el registro de producción del lote debe documentar el evento, y el personal de control de calidad debe determinar si el material afectado puede liberarse, reprocesarse, rechazarse o requiere una investigación adicional.
Controles de producción y procesos en la fabricación de suplementos
Construyendo un sistema de control de procesos en torno a los equipos
Los controles de producción y de proceso son la base de la fabricación de suplementos según las Buenas Prácticas de Fabricación (BPF). Estos controles garantizan que un suplemento dietético cumpla consistentemente con sus especificaciones en cada lote. El equipo es la herramienta física que realiza el proceso, pero el sistema de control de procesos define cómo debe usarse, monitorearse, ajustarse y documentarse. Sin un sistema de control de procesos, incluso los equipos más avanzados resultan poco fiables desde la perspectiva de las BPF.
Un sistema de control de procesos comienza con la comprensión del proceso de fabricación. En el caso de los suplementos dietéticos, el proceso puede incluir la recepción de componentes, cuarentena, muestreo, análisis, liberación, pesaje, mezcla, granulación, secado, molienda, encapsulación, compresión, recubrimiento, envasado, etiquetado, almacenamiento y distribución. Cada etapa puede tener límites operativos necesarios para garantizar la calidad. Estos límites operativos pueden incluir tiempo, temperatura, velocidad, presión, peso, humedad, tamaño de la malla, rango de llenado, fuerza de compresión, temperatura de sellado, precisión de codificación o condiciones ambientales.
La lista de verificación de equipos GMP debe preguntar si el equipo cumple con estos límites. Si una mezcladora no tiene un control confiable de tiempo y velocidad, puede no ser adecuada para un proceso que requiera una mezcla controlada. Si un sistema de secado no puede mantener la temperatura y la humedad, puede no ser adecuado para productos sensibles a la humedad. Si una máquina de llenado no puede controlar el peso de llenado dentro de los límites definidos, puede no cumplir con las especificaciones de los suplementos dietéticos. Si una máquina etiquetadora no puede aplicar la etiqueta correcta de manera confiable, puede generar suplementos dietéticos mal etiquetados.
Las pruebas en proceso también forman parte de los controles de producción y de proceso. Estas pruebas pueden incluir controles de peso, uniformidad de la mezcla, dureza, desintegración, conteo de llenado, integridad del sellado, verificación de etiquetas, codificación y control ambiental. El equipo debe permitir el muestreo y las pruebas sin comprometer la limpieza ni el flujo del producto. Asimismo, debe permitir a los operarios tomar medidas correctivas cuando los resultados se aproximen o superen los límites definidos.
Los sistemas de procesos controlados por computadora requieren atención adicional. Si el equipo utiliza software para controlar recetas, parámetros de lotes, pesaje, llenado, alarmas o registros, la fábrica debe controlar el acceso, las versiones del software, los procedimientos de respaldo, el control de cambios y la integridad de los datos. Los programas de software actuales deben identificarse y mantenerse actualizados. El sistema no debe permitir cambios no autorizados que afecten el proceso de fabricación. Los registros electrónicos deben ser confiables, recuperables y estar protegidos contra alteraciones no controladas.
Una lista de verificación de equipos GMP eficaz debe vincular las características del equipo con las necesidades de control de procesos. Debe preguntar qué parámetros controla el equipo, qué parámetros muestra, qué parámetros registra, qué alarmas genera y qué sucede cuando el equipo opera fuera de los límites definidos. También debe preguntar si el equipo puede proporcionar la documentación adecuada durante las auditorías GMP.
Registro maestro de fabricación, fabricación maestra y consistencia del lote
El registro maestro de fabricación es uno de los documentos de Buenas Prácticas de Fabricación (BPF) más importantes para la producción de suplementos dietéticos. Según la Parte 111 del Título 21 del Código de Regulaciones Federales (CFR Parte 111), el registro maestro de fabricación debe incluir información obligatoria como el nombre del suplemento dietético, la potencia, la concentración, el peso o la medida, y otros detalles de fabricación necesarios. En términos generales, el registro maestro de fabricación proporciona el conjunto de instrucciones estándar para producir un producto y un tamaño de lote específicos de forma consistente.
El equipo debe ser capaz de ejecutar el registro maestro de fabricación. Este es un aspecto práctico que muchas fábricas pasan por alto. Si el registro maestro de fabricación requiere una determinada capacidad de la mezcladora, malla del tamiz, ajuste de compresión, peso de llenado, temperatura de recubrimiento, temperatura de sellado, espacio libre en la línea o verificación de etiquetas, el equipo debe cumplir con esos requisitos. Si el equipo no puede hacerlo, o bien no es adecuado o el registro maestro de fabricación no es realista.
El plan maestro de fabricación no es solo un documento almacenado en los archivos de control de calidad. Es el nexo entre la fórmula, el proceso, el equipo, el personal y los lotes de suplementos dietéticos terminados. Define qué debe suceder, cómo debe suceder y qué evidencia debe generarse. El registro de producción del lote documenta lo que realmente ocurrió durante la producción de un lote específico. Si el registro de producción del lote muestra desviaciones con respecto al plan maestro de fabricación, el personal de control de calidad debe revisar la situación y tomar una decisión al respecto.
Por ejemplo, si una máquina de llenado de cápsulas produce repetidamente pesos de llenado cercanos al límite inferior, el problema podría deberse al flujo del polvo, la configuración de la máquina, la capacitación del operador o el desgaste del equipo. Si una prensa de tabletas muestra variación de peso, la causa podría ser la segregación de la mezcla, la configuración del alimentador, el desgaste de las herramientas o el control de compresión. Si una etiquetadora aplica incorrectamente las etiquetas, existe el riesgo de que los suplementos dietéticos etiquetados lleguen al cliente equivocado. En cada caso, el problema del equipo se convierte en un registro maestro de fabricación y un problema de control de calidad.
La lista de verificación debe preguntar si cada paso crítico del equipo se refleja en el registro maestro de fabricación. También debe preguntar si los operarios pueden seguir los procedimientos escritos durante la producción. Un procedimiento que no se puede seguir en la planta de producción no es útil. La disposición del equipo, los controles, los puntos de muestreo, el acceso para la limpieza y el flujo de trabajo de la documentación deben ser compatibles con el registro maestro de fabricación.
La consistencia de un lote depende de la repetición del mismo proceso controlado. Un suplemento dietético cumple consistentemente con las especificaciones solo cuando las materias primas, el equipo, los controles de proceso, los operarios, el entorno y las operaciones de control de calidad están alineados. La lista de verificación de equipos de Buenas Prácticas de Fabricación (BPF) debería ayudar a la fábrica a verificar dicha alineación antes de que la máquina sea aprobada para su uso rutinario.
En el proceso de producción, muestreo y métodos científicamente válidos
Los controles de producción en proceso ayudan a detectar problemas antes de que se complete un lote entero. Permiten a la fábrica supervisar si el suplemento dietético cumple con las expectativas intermedias y si el proceso se mantiene bajo control. La selección del equipo debe tener en cuenta cómo se realizarán las pruebas en proceso, dónde se tomarán las muestras y cómo se documentarán los resultados.
En las operaciones de mezcla, las pruebas en proceso pueden centrarse en la uniformidad de la mezcla, la humedad, el tamaño de partícula o la apariencia. Para el llenado de cápsulas, pueden incluir el peso de la cápsula, el peso de llenado, el cierre de la cápsula y la verificación de defectos. Para la fabricación de tabletas, pueden incluir el peso de la tableta, la dureza, el grosor, la friabilidad y la desintegración. Para el envasado, pueden incluir la precisión del conteo, la integridad del sellado, la precisión del etiquetado, el código de lote, la fecha de caducidad y la evidencia de manipulación. Estas verificaciones deben estar definidas en procedimientos escritos y vinculadas al registro maestro de fabricación.
Un plan de muestreo estadístico sólido es fundamental cuando se utiliza el muestreo para representar un lote grande. El muestreo debe estar científicamente justificado y ser adecuado para el tamaño del lote, el riesgo del proceso y el tipo de producto. Si el plan de muestreo es deficiente, la fábrica podría no detectar la falta de uniformidad o la contaminación. Si la ubicación del muestreo se elige incorrectamente, los resultados podrían no representar el lote real. Si el equipo no permite un muestreo seguro y controlado, el plan de muestreo podría no ser práctico.
Se pueden utilizar otros métodos científicamente válidos cuando sea apropiado, pero deben estar documentados. El método debe ser adecuado para determinar el cumplimiento de las especificaciones del suplemento dietético. Por ejemplo, los métodos de análisis microbiológico deben ser apropiados para la matriz del producto. Los métodos de análisis de metales pesados deben ser adecuados para el ingrediente o el producto terminado. Las comprobaciones de peso deben realizarse con instrumentos calibrados. La inspección visual debe estar definida con suficiente claridad para reducir la variabilidad subjetiva.
Las pruebas en proceso no deben considerarse una mera formalidad, sino parte integral del sistema de control de procesos. Si los resultados muestran desviaciones, los operarios y el personal de control de calidad deben saber qué hacer. El procedimiento debe definir cuándo ajustar el equipo, cuándo detener la producción, cuándo separar el material, cuándo notificar al personal de control de calidad y cuándo iniciar una investigación. Estas operaciones deben documentarse en tiempo real.
La lista de verificación de equipos GMP debe preguntar si el equipo permite el muestreo sin generar riesgos de contaminación o confusión. Debe preguntar si los puertos de muestreo son lavables, si las muestras se pueden identificar, si el material rechazado se puede separar y si los resultados del proceso se pueden vincular con los registros de lote. Esto es especialmente importante para los lotes de suplementos dietéticos terminados, cuya liberación debe basarse en evidencia documentada.
Operaciones de control de calidad, responsabilidades del personal y documentación de las Buenas Prácticas de Fabricación (BPF).
Implementar operaciones de control de calidad con responsabilidades distintas y separadas.
El control de calidad no se limita a que un solo departamento revise la documentación al final de la producción. Según el marco de las Buenas Prácticas de Fabricación (BPF) de DS, las operaciones de control de calidad deben implementarse en las fases de fabricación, envasado, etiquetado y almacenamiento para garantizar la calidad del suplemento dietético y asegurar que se envasa y etiqueta según lo especificado en el registro maestro de fabricación. Este requisito tiene implicaciones directas para los equipos.
Una lista de verificación de equipos conforme a las Buenas Prácticas de Fabricación (BPF) debe identificar qué actividades requieren revisión o aprobación de control de calidad. Estas pueden incluir la liberación de componentes, la aprobación de la limpieza de equipos, la autorización de línea, la revisión de pruebas en proceso, la revisión de desviaciones, la aprobación del reprocesamiento, la disposición de materiales rechazados, la conciliación de empaques, el control de etiquetas, la revisión del registro de producción por lotes y la liberación del producto terminado. El personal de control de calidad debe poder realizar las operaciones de control de calidad con la independencia y autoridad suficientes para proteger la calidad del producto.
Es fundamental que existan responsabilidades bien definidas, ya que pueden surgir conflictos en la producción. Los equipos de producción pueden querer mantener la línea en funcionamiento para cumplir con los objetivos de producción. El departamento de compras puede preferir aceptar equipos porque su entrega es más económica o rápida. Ingeniería puede centrarse en el rendimiento mecánico. Ventas puede requerir un envío urgente. El personal de control de calidad debe poder revisar objetivamente los problemas relacionados con los materiales, los procesos, los equipos y la documentación. La separación de responsabilidades en las decisiones de calidad ayuda a prevenir la comercialización de productos defectuosos bajo presión.
La lista de verificación debe preguntar si el personal de control de calidad tiene acceso a los registros de equipos, el estado de calibración, los registros de limpieza, el historial de mantenimiento, la configuración del software, las alarmas del proceso y los registros de lotes. Si el personal de control de calidad no puede revisar dicha documentación, no podrá determinar completamente el cumplimiento. El sistema de equipos debe proporcionar documentación adecuada para que el personal de control de calidad la revise.
Las operaciones de control de calidad también incluyen la revisión de materiales y las decisiones sobre su disposición. Si las materias primas no cumplen con las especificaciones de los componentes, deben rechazarse o gestionarse según un procedimiento definido. Si el material en proceso se ve afectado por un mal funcionamiento del equipo, el personal de control de calidad debe evaluar el impacto. Si los lotes de suplementos dietéticos terminados presentan resultados fuera de especificación, se debe investigar la causa. Los registros de los equipos suelen ser una prueba fundamental en estos casos.
Una fábrica debe asignar personal cualificado para realizar las operaciones de control de calidad. Los registros de capacitación deben demostrar que cada persona comprende las funciones que se le han asignado. Los operarios no deben aprobar sus propias decisiones críticas de calidad a menos que el sistema de calidad lo permita y controle dicha responsabilidad. Por lo tanto, la lista de verificación de equipos de Buenas Prácticas de Fabricación (BPF) debe incluir el acceso del personal, los niveles de autorización, los requisitos de capacitación y los flujos de trabajo de revisión.
Procedimientos escritos, documentación adecuada y registros individuales de equipos.
Los procedimientos escritos son fundamentales para el cumplimiento de las Buenas Prácticas de Fabricación (BPF). La norma DS CGMP exige procedimientos escritos para las operaciones, y una fábrica que cumpla con la normativa debe seguirlos en lugar de basarse en conocimientos informales. En el caso de los equipos, los procedimientos escritos deben abarcar el funcionamiento, la limpieza, la desinfección, el mantenimiento, la calibración, la configuración, el cambio de formato, la limpieza de la línea, la resolución de problemas, el apagado y el almacenamiento, según corresponda.
La documentación adecuada es la prueba de que se siguieron los procedimientos. Si una actividad no está documentada, es difícil demostrarlo durante las auditorías de Buenas Prácticas de Fabricación (BPF). Los registros de equipos deben indicar cuándo se utilizó el equipo, para qué producto o lote, quién lo utilizó, bajo qué condiciones y después de qué limpieza o mantenimiento. Los registros individuales de equipos son especialmente útiles para equipos compartidos que se utilizan en varios productos.
Estos registros ayudan a rastrear los eventos relacionados con la calidad del producto. Si se detecta un problema de contaminación en un lote, los registros de uso del equipo pueden mostrar qué productos se procesaron previamente en la misma máquina. Los registros de limpieza indican si se realizó la limpieza. Los registros de mantenimiento indican si se reemplazaron piezas. Los registros de calibración indican si los instrumentos eran precisos. Los registros de software indican si se modificaron los ajustes del proceso. Sin esta documentación, la fábrica podría no ser capaz de determinar el cumplimiento ni justificar las decisiones de lanzamiento del producto.
La documentación debe ser contemporánea, precisa, legible, completa y recuperable. Los operadores deben registrar las actividades en el momento en que ocurren, no después de finalizar el turno basándose en la memoria. Las correcciones deben estar controladas. La documentación electrónica debe contar con controles de acceso, registros de auditoría cuando corresponda, copias de seguridad y control de versiones. Los registros en papel deben protegerse contra pérdidas, daños y modificaciones no controladas.
La lista de verificación de equipos GMP también debe preguntar si el proveedor de equipos proporciona la documentación necesaria para desarrollar el sistema de calidad de la fábrica. Esto puede incluir manuales de usuario, instrucciones de limpieza, programas de mantenimiento, instrucciones de calibración, listas de repuestos, certificados de materiales, descripciones de software, diagramas eléctricos, diagramas neumáticos, requisitos de instalación y asistencia para la cualificación. Si falta la documentación, la fábrica podría tener dificultades para crear procedimientos operativos estándar (SOP) y registros de validación.
Dicha documentación también debe revisarse antes de la compra. Un proveedor que no pueda proporcionar la documentación técnica básica podría no ser adecuado para una fábrica regulada por las Buenas Prácticas de Fabricación (BPF). El departamento de compras no debe aceptar promesas vagas. Los departamentos de control de calidad e ingeniería deben revisar los requisitos de documentación con antelación e incluirlos en la orden de compra o el acuerdo técnico.
Personal cualificado, formación, higiene y operaciones limpias.
Los equipos no funcionan por sí solos, ni siquiera cuando están automatizados. El personal cualificado es esencial para garantizar un rendimiento adecuado, un funcionamiento limpio y el cumplimiento de la normativa. Los operarios deben recibir formación para utilizar los equipos según los procedimientos establecidos. El personal de mantenimiento debe recibir formación para reparar los equipos sin generar contaminación. El personal de control de calidad debe recibir formación para revisar registros, realizar pruebas y tomar decisiones sobre la disposición de los equipos. Los supervisores deben comprender los controles de producción y de procesos.
La documentación de capacitación debe incluir fechas, temas y tipos de capacitación. También debe demostrar que el personal está calificado para las funciones que se le asignan. La capacitación debe repetirse cuando cambien los procedimientos, se modifique el equipo, se introduzcan nuevos productos, las desviaciones revelen lagunas de conocimiento o las auditorías identifiquen deficiencias. Una lista de verificación de equipos de Buenas Prácticas de Fabricación (BPF) debe preguntar qué capacitación se requiere antes de que el equipo se ponga en funcionamiento de forma rutinaria.
La higiene personal adecuada también es fundamental. El personal que trabaje cerca de suplementos dietéticos, componentes, envases o equipos expuestos debe seguir prácticas de higiene que prevengan la contaminación. Deben usar la indumentaria apropiada, lavarse las manos, controlar la exposición del cabello y la barba, evitar comer en las áreas de producción, evitar introducir pertenencias personales en áreas controladas e informar sobre cualquier enfermedad o afección que pueda afectar la seguridad del producto. El personal enfermo o infectado no debe ser asignado a operaciones donde pueda contaminar el producto, el equipo o las superficies de contacto.
La disposición de los equipos puede favorecer una buena higiene. Deben considerarse los puntos de lavado de manos, las zonas de vestuario, la recogida de residuos, el almacenamiento de herramientas de limpieza y el flujo de circulación. Los equipos deben estar dispuestos de forma que los operarios no crucen zonas sucias y limpias innecesariamente. El acceso para mantenimiento no debe requerir que el personal camine sobre productos expuestos. Los puntos de muestreo deben ubicarse de manera que las muestras puedan tomarse de forma segura e higiénica.
Un diseño intuitivo también facilita el cumplimiento de las normas. Las máquinas con controles sencillos, alarmas claras, puntos de limpieza accesibles y pasos de configuración lógicos reducen el riesgo de un uso indebido. Si una máquina es demasiado compleja, poco clara o difícil de limpiar, los operarios pueden recurrir a atajos informales. Estos atajos pueden suponer un riesgo para las Buenas Prácticas de Fabricación (BPF). Por lo tanto, la lista de verificación debe preguntar si el equipo es comprensible y práctico para el personal de la fábrica.
La capacitación debe abarcar no solo el funcionamiento, sino también la concienciación sobre la calidad. Los operarios deben comprender la importancia de la limpieza de la línea, de las etiquetas de estado del equipo, de los registros de limpieza, de la segregación de los materiales rechazados, de la conciliación de las etiquetas y de la notificación de las desviaciones. Cuando el personal comprende el propósito de calidad de la tarea, es más probable que siga los procedimientos escritos de forma sistemática.
Calificación de equipos, calibración y control de procesos mediante computadora.
Calificación de equipos y garantía de un rendimiento adecuado
La cualificación de equipos es el proceso documentado que demuestra que los equipos están instalados correctamente, funcionan según lo previsto y rinden adecuadamente en condiciones de producción reales o simuladas. En el caso de los equipos GMP, la cualificación ayuda a proporcionar la documentación necesaria para demostrar que la máquina es apta para el uso previsto. Si bien el enfoque específico de cualificación puede variar según la fábrica y el mercado, la lógica común es confirmar la instalación, el funcionamiento y el rendimiento antes de la producción rutinaria.
La calificación de instalación se centra en si el equipo se instala de acuerdo con las especificaciones aprobadas. Puede revisar los servicios públicos, el suministro eléctrico, el aire comprimido, la ventilación, la versión del software, las características de seguridad, los materiales en contacto con el producto, los manuales, los planos y las etiquetas de identificación. La calificación operativa se centra en si el equipo puede operar dentro de los rangos definidos. Puede probar alarmas, controles, velocidades, temperaturas, presión, rangos de llenado, sensores y enclavamientos de seguridad. La calificación de rendimiento se centra en si el equipo puede realizar el proceso de fabricación real y producir de forma consistente material o producto que cumpla con las especificaciones.
La lista de verificación de equipos GMP debe preguntar si el proveedor puede respaldar la documentación de calificación. También debe preguntar si la fábrica ha asignado personal calificado para revisar y aprobar los protocolos e informes de calificación. Los informes de validación deben ser compilados, revisados y firmados por el equipo correspondiente. Si se producen desviaciones durante la calificación, deben investigarse y resolverse antes de que el equipo se autorice para su uso rutinario.
Garantizar un rendimiento adecuado no termina con la cualificación. Los equipos pueden presentar desviaciones con el tiempo. Las piezas se desgastan. El software cambia. Los operarios cambian. Los productos cambian. La fábrica debe definir cuándo se requiere una nueva cualificación o una verificación adicional. Las reparaciones importantes, los traslados, las actualizaciones de software, los cambios significativos en los procesos o las desviaciones repetidas pueden requerir comprobaciones adicionales. La cualificación de los equipos debe estar vinculada al control de cambios.
Para las fábricas de suplementos dietéticos, la cualificación del rendimiento debe utilizar materiales representativos siempre que sea posible. Una mezcladora que mezcla bien un polvo puede no mezclar otra fórmula con la misma uniformidad. Una llenadora de cápsulas que funciona bien con polvos de flujo libre puede tener dificultades con una mezcla botánica pegajosa. Una prensa de tabletas que comprime una granulación puede fallar con otra. La cualificación debe reflejar el rango de uso previsto o definir límites de uso.
Una lista de verificación de equipos GMP rigurosa ayuda a prevenir la compra de equipos que, aunque parezcan adecuados, no cumplen con los requisitos de certificación. Esta lista evalúa si la máquina puede operar dentro de los límites operativos establecidos en el registro maestro de fabricación, si puede mantener los controles de proceso y si puede producir un producto que cumpla con las especificaciones de los componentes, las especificaciones durante el proceso y las especificaciones del producto terminado.
Calibración, instrumentos de medición y registros sonoros
La calibración es esencial para cualquier instrumento de medición utilizado en la toma de decisiones conforme a las Buenas Prácticas de Fabricación (BPF). Básculas, balanzas, termómetros, sensores de humedad, manómetros, tacómetros, cronómetros, células de carga, detectores de metales, básculas de control, medidores de pH, medidores de conductividad y otros instrumentos deben ser precisos y trazables cuando sea necesario. Si un instrumento no es preciso, los registros que produce pueden no ser fiables.
Una lista de verificación de equipos GMP debe identificar todos los instrumentos que requieren calibración. Debe incluir preguntas como: ¿Está definida la frecuencia de calibración?, ¿Son trazables los estándares de calibración?, ¿Están documentados los límites de aceptación?, ¿Los resultados fuera de tolerancia dan lugar a una investigación?, y ¿Es visible el estado de calibración para los operadores? No se debe utilizar el equipo para operaciones GMP críticas si la calibración requerida está vencida.
Los registros de calibración deben conservarse y estar disponibles para su consulta. Dichos registros deben incluir la identificación del instrumento, la fecha de calibración, el método de calibración, el estándar utilizado, los resultados, los criterios de aceptación, la persona que realizó la calibración y la próxima fecha de vencimiento. Si se detecta que una báscula utilizada para pesar componentes está fuera de tolerancia, la fábrica debe evaluar si los lotes anteriores pudieron haberse visto afectados. Por ello, la calibración está estrechamente relacionada con la liberación de lotes y las operaciones de control de calidad.
Los instrumentos de medición deben ser adecuados para el uso previsto. Una báscula de plataforma grande puede ser apropiada para pesar materia prima a granel, pero no para pesar microingredientes. Un sensor de temperatura puede ser apropiado para el monitoreo de ambientes, pero no para el control crítico de procesos. Una báscula de control puede ser apropiada para pesar botellas terminadas, pero no tabletas individuales. La lista de verificación de equipos GMP debe preguntar si la resolución, la precisión, el rango y el entorno operativo del instrumento se ajustan al proceso.
El estado de calibración debe controlarse durante la producción. Los operarios deben recibir capacitación para verificar las etiquetas de calibración o el estado electrónico antes de su uso. Los procedimientos escritos deben definir qué sucede si un instrumento se daña, se cae, se repara, se traslada o se sospecha que no es preciso. El registro del equipo debe documentar cualquier evento que pueda afectar la calibración.
Un control de calibración adecuado ayuda al personal de control de calidad a determinar el cumplimiento de las normas. Sirve de apoyo para las pruebas en proceso, las pruebas del producto terminado, los controles de producción y de proceso, y la revisión de los registros de lotes. Sin calibración, los resultados numéricos pueden parecer precisos, pero carecen de la fiabilidad de las Buenas Prácticas de Fabricación (BPF).
Procesos controlados por computadora, control de software e integridad de datos.
Los equipos modernos para la fabricación de suplementos suelen incluir procesos controlados por ordenador. Los sistemas de pesaje automatizados, los controles de mezcla, la monitorización de las prensas de comprimidos, las máquinas de llenado de cápsulas, las líneas de envasado, los sistemas de etiquetado, los detectores de metales, las básculas de control, los sistemas de monitorización ambiental y los sistemas electrónicos de registro de lotes pueden utilizar software. Estos sistemas pueden mejorar la uniformidad, pero también plantean problemas de integridad de los datos y control de cambios.
Una lista de verificación de equipos conforme a las Buenas Prácticas de Fabricación (BPF) debe identificar si el equipo utiliza programas de software actualizados y si estos afectan la calidad del producto. Si el software controla los parámetros de la receta, los pesos de llenado, los registros de lotes, el acceso de los usuarios, las alarmas, los sistemas de rechazo o los registros electrónicos, la fábrica debe controlar la versión del software, los derechos de acceso, las copias de seguridad, el almacenamiento de datos y las modificaciones. Las modificaciones no autorizadas del software pueden alterar el proceso de fabricación sin que se produzcan cambios mecánicos visibles.
El acceso de los usuarios debe corresponder a responsabilidades distintas e independientes. Los operadores pueden ejecutar recetas aprobadas, pero no modificar parámetros críticos. Los supervisores pueden aprobar cambios en la configuración. El personal de control de calidad puede revisar registros y autorizar lotes. El departamento de ingeniería puede realizar el mantenimiento de los sistemas, pero no debe modificar los parámetros de producción sin documentación. El sistema debe contar con controles adecuados sobre quién puede hacer qué.
Los registros electrónicos deben ser fiables. Deben indicar cuándo ocurrió un evento, quién lo realizó y qué valor se registró o modificó. Si el sistema cuenta con capacidad de registro de auditoría, la fábrica debe decidir cómo se revisarán dichos registros. Si el sistema no cuenta con esta capacidad, pero afecta a registros críticos de buenas prácticas de fabricación (BPF), la fábrica debe evaluar si los controles manuales son suficientes.
Los sistemas de procesos controlados por computadora también deben incluirse en la planificación de mantenimiento y validación. Las actualizaciones de software, el reemplazo de sensores, los cambios en el panel de control, las actualizaciones de recetas y los cambios en el almacenamiento de datos pueden afectar el rendimiento del equipo. Estas operaciones deben controlarse mediante procedimientos escritos y control de cambios. La lista de verificación debe preguntar si el proveedor proporciona documentación del software, procedimientos de respaldo, medidas de seguridad y soporte técnico.
La automatización no sustituye al control de calidad. Un proceso controlado por ordenador puede mejorar la precisión y la consistencia, pero solo si está correctamente configurado, mantenido, validado y revisado. En la fabricación de suplementos bajo normas GMP, los sistemas digitales deben reforzar el sistema de control de procesos, no generar riesgos ocultos.
Envasado, etiquetado, almacenamiento y lotes terminados de suplementos dietéticos
Equipos de envasado para suplementos dietéticos etiquetados y etiquetas de suplementos dietéticos
Los equipos de envasado y etiquetado son fundamentales para el cumplimiento de las Buenas Prácticas de Fabricación (BPF). Muchos fallos de calidad no se deben a una fórmula incorrecta, sino a una etiqueta errónea, una cantidad incorrecta de producto, un número de lote incorrecto, la ausencia de la fecha de caducidad o un envasado inadecuado que no protege la calidad. En el caso de los suplementos dietéticos etiquetados, los equipos de envasado no son un aspecto secundario, sino que forman parte integral del proceso de fabricación.
La lista de verificación de equipos GMP debe incluir llenadoras de botellas, contadores de tabletas y cápsulas, llenadoras de bolsas, máquinas de sobres, máquinas de blíster, taponadoras, selladoras por inducción, etiquetadoras, codificadoras, encartonadoras, básculas de control, detectores de metales, sistemas de visión y sistemas de detección de manipulación. Cada equipo debe evaluarse en cuanto a precisión, facilidad de limpieza, facilidad de mantenimiento, documentación y capacidad para prevenir confusiones.
Las etiquetas de los suplementos dietéticos deben coincidir con el producto, el lote, el cliente, el formato del envase y el mercado. El etiquetador debe aplicar las etiquetas de forma precisa y uniforme. El sistema de codificación debe imprimir los números de lote y las fechas de caducidad correctos. La línea de producción debe contar con controles para evitar el uso de etiquetas obsoletas, incorrectas o mezcladas. La conciliación de etiquetas debe realizarse según los procedimientos establecidos. La limpieza de la línea debe confirmar que se han retirado las etiquetas, los componentes, el embalaje y los productos terminados de la producción anterior.
La inviolabilidad también es importante para los productos de venta directa al por menor. Los precintos de seguridad, las bandas retráctiles, los blísteres, las bolsas u otros elementos de seguridad ayudan a proteger a los consumidores y a garantizar la integridad del producto. Los equipos de envasado deben aplicar estos elementos de forma consistente. Es posible que se requieran comprobaciones de la integridad del precinto para verificar su correcto funcionamiento. Un precintado deficiente puede provocar contaminación, entrada de humedad, fugas o quejas de los consumidores.
Los controles del proceso de envasado deben estar conectados con el registro maestro de fabricación. Si este requiere una botella, tapa, etiqueta, sello de inducción, desecante, inserto de algodón, caja o cantidad específicos, la línea de envasado debe configurarse y verificarse en consecuencia. El equipo de envasado también debe admitir registros de producción por lotes que documenten las operaciones de envasado reales.
Una lista de verificación de equipos GMP debe preguntar si los equipos de envasado pueden prevenir confusiones entre productos similares. Esto es especialmente importante para la fabricación por contrato o las fábricas que abastecen a varias marcas. Las botellas y etiquetas de suplementos dietéticos similares pueden confundirse fácilmente sin una limpieza rigurosa de la línea de producción, un control estricto del etiquetado y una verificación visual.
Almacenamiento de suplementos dietéticos, instalaciones de almacenamiento y controles ambientales.
Tras su producción y envasado, los suplementos dietéticos deben conservarse en condiciones que protejan su calidad y eviten la contaminación, el deterioro y las confusiones. La guía DS CGMP de la FDA indica que el producto recibido debe conservarse en condiciones que lo protejan de la contaminación y el deterioro, y eviten confusiones. Principios similares se aplican durante el almacenamiento de la materia prima, el producto en proceso y el producto terminado.
Por lo tanto, la lista de verificación de equipos GMP debe incluir equipos de almacenamiento y conservación. Esto puede incluir estanterías para materia prima, jaulas de cuarentena, áreas de materiales aprobados, áreas de materiales rechazados, salas con temperatura controlada, salas con humedad controlada, almacenes de productos terminados, gabinetes para muestras de reserva, refrigeradores, congeladores, paletas, contenedores, IBC, bidones y otros sistemas de almacenamiento. El almacenamiento forma parte del sistema GMP, no es simplemente una función de almacén.
El control ambiental es fundamental para muchos suplementos dietéticos. Los probióticos, las cápsulas blandas, los extractos botánicos, los polvos higroscópicos, las vitaminas, los aceites y las tabletas sensibles a la humedad pueden requerir condiciones de almacenamiento específicas. Si la etiqueta indica condiciones de almacenamiento concretas, las instalaciones deben poder almacenar los suplementos dietéticos según corresponda. Los equipos de control de temperatura y humedad deben calibrarse o verificarse según sea necesario, y se deben revisar los registros.
Las áreas de almacenamiento deben organizarse para evitar confusiones. Los materiales deben identificarse claramente según su estado, como cuarentena, aprobado, rechazado, devuelto o liberado. Los lotes de suplementos dietéticos terminados deben ser rastreables mediante su número de lote. Los productos devueltos no deben mezclarse con el inventario liberado hasta que el personal de control de calidad los revise y tome las decisiones correspondientes. Los materiales rechazados deben identificarse y controlarse claramente.
Las áreas de almacenamiento también deben estar limpias e higiénicas. Deben proteger contra plagas, polvo, daños por agua, olores y otros tipos de contaminación. El personal no debe almacenar pertenencias personales, ingerir alimentos ni manipular materiales de forma incontrolada. Las carretillas elevadoras, los palés, los contenedores y los equipos de transporte deben mantenerse en buen estado para evitar la contaminación o daños en el embalaje.
La lista de verificación debe preguntar si el equipo y la disposición del almacenamiento permiten el uso del método FIFO (primero en caducar, primero en salir) u otros métodos de control de inventario. Debe preguntar si la información sobre la fecha de caducidad es visible y rastreable. Debe preguntar si las muestras de reserva se conservan en condiciones adecuadas y si la instalación puede recuperar muestras para su análisis.
Liberación del producto terminado, muestras de reserva y registro de auditoría
Los lotes de suplementos dietéticos terminados no deben liberarse simplemente porque la producción haya finalizado. Deben someterse a un control de calidad antes de su liberación. La revisión debe confirmar que el suplemento dietético cumple con las especificaciones, que el registro de producción del lote está completo, que se han investigado las desviaciones, que las pruebas durante el proceso y las pruebas del producto terminado son aceptables, y que el producto está envasado y etiquetado según lo especificado en el registro maestro de fabricación.
Los registros de los equipos forman parte de esta decisión de liberación. Si una báscula estaba descalibrada, una licuadora no se limpió, una llenadora de cápsulas falló, una etiquetadora aplicó incorrectamente las etiquetas o un detector de metales no superó la prueba de seguridad, la liberación del producto terminado podría verse afectada. El personal de control de calidad debe revisar dichos registros cuando sea pertinente.
Las muestras de reserva proporcionan evidencia para el futuro. La guía de la FDA describe los requisitos para las muestras de reserva de suplementos dietéticos envasados y etiquetados, incluyendo su conservación más allá de la fecha de caducidad cuando se utiliza dicha fecha, o durante un período definido después de la distribución cuando no se utiliza. Las muestras de reserva deben ser representativas, estar debidamente etiquetadas, almacenarse en condiciones apropiadas y poder recuperarse.
Un registro de auditoría es la historia del lote. Incluye registros de componentes, registros de equipos, registros de limpieza, registros de calibración, registros de mantenimiento, etapas de fabricación, pruebas en proceso, registros de empaquetado, conciliación de etiquetas, desviaciones, revisión de control de calidad, pruebas del producto terminado, muestras de reserva, almacenamiento y distribución. Cuando este registro es completo y coherente, las auditorías de Buenas Prácticas de Fabricación (BPF) son mucho más sencillas. Cuando el registro presenta lagunas, incluso un buen producto puede resultar difícil de defender.
Por lo tanto, una lista de verificación de equipos GMP debe preguntar si el equipo crea, admite o se conecta al registro de auditoría. ¿Tiene la máquina un identificador único? ¿Tiene registros individuales? ¿Genera registros electrónicos o en papel? ¿Se registran las alarmas? ¿Se contabilizan las unidades rechazadas? ¿Se documentan las actividades de mantenimiento? ¿Están los registros de limpieza y uso vinculados a los números de lote? ¿Puede el personal de control de calidad acceder a los registros?
El objetivo es proporcionar la documentación adecuada que acredite que los lotes de suplementos dietéticos terminados fueron fabricados, envasados, etiquetados y almacenados bajo condiciones controladas. Esta documentación protege a la fábrica, la marca, el cliente y el consumidor.
Adquisiciones, certificación GMP y preparación para auditorías
Cómo debe utilizar el departamento de compras una lista de verificación de equipos GMP antes de la compra
Los equipos de compras suelen centrarse en el precio, el plazo de entrega, la capacidad de producción y las condiciones de pago. Si bien estos factores son importantes, no son suficientes para los equipos que cumplen con las Buenas Prácticas de Fabricación (BPF). Una máquina de bajo costo que no se pueda limpiar, documentar, calibrar, mantener ni cualificar puede resultar costosa a largo plazo. Este costo puede manifestarse en tiempos de inactividad, lotes rechazados, auditorías fallidas, quejas de clientes o incumplimientos normativos.
Antes de la compra, el departamento de compras debe colaborar con los departamentos de control de calidad, ingeniería, producción y administración para definir el uso previsto del equipo. La orden de compra debe incluir los requisitos técnicos y de calidad, no solo las condiciones comerciales. Debe especificar la documentación requerida, la información sobre los materiales en contacto con el producto, las piezas de repuesto, los manuales, la capacitación, el soporte técnico, los requisitos de calibración, las expectativas de limpieza y el apoyo para la cualificación cuando sea necesario.
La lista de verificación de equipos GMP debe preguntar si el proveedor comprende los suplementos dietéticos y las buenas prácticas de fabricación vigentes. Debe preguntar si el proveedor puede proporcionar la documentación adecuada antes del envío. Debe preguntar si el equipo puede respaldar los controles de producción y de proceso. Debe preguntar si el equipo es adecuado para el suplemento dietético y el tamaño del lote en particular. Debe preguntar si el proveedor puede brindar soporte para la instalación, la capacitación, el mantenimiento y la resolución de problemas.
El departamento de compras también debe considerar el soporte a largo plazo. Los equipos no se adquieren una sola vez; deben operarse, limpiarse, mantenerse, repararse y, en ocasiones, actualizarse durante años. Si no hay repuestos disponibles o el soporte técnico es deficiente, la fábrica puede sufrir largos periodos de inactividad. Si las piezas de repuesto difieren de las originales sin una revisión previa, la compatibilidad de los materiales o el rendimiento pueden verse afectados.
Para los equipos utilizados en procesos controlados por computadora, el departamento de compras también debe preguntar sobre el soporte de software, el control de versiones, la gestión de contraseñas, los procedimientos de respaldo y las políticas de actualización. Si el proveedor no puede explicar cómo se controlan los cambios de software, la fábrica podría heredar riesgos de integridad de datos.
Un proceso de adquisición sólido considera los equipos GMP como parte integral del sistema de calidad. La máquina más barata no siempre es la de menor costo. La mejor máquina es aquella que garantiza el cumplimiento normativo, una producción constante, facilidad de mantenimiento, preparación para auditorías y calidad del producto a largo plazo.
Certificación GMP, auditorías GMP y preparación de la fábrica.
La certificación GMP puede aumentar la confianza, pero por sí sola no garantiza que todas las prácticas relacionadas con los equipos sean rigurosas. Los clientes y los organismos reguladores pueden revisar los registros de equipos, los registros de mantenimiento, los procedimientos de limpieza, los registros de calibración, los enlaces al registro maestro de fabricación, los registros de producción por lotes, los archivos de capacitación y las operaciones de control de calidad. Por lo tanto, una fábrica que se prepara para auditorías GMP debe poder demostrar cómo se controla el equipo en la práctica diaria.
Las auditorías de Buenas Prácticas de Fabricación (BPF) suelen centrarse en la evidencia. Los auditores pueden preguntar si existen procedimientos escritos y si el personal los sigue. También pueden preguntar si el equipo está identificado de forma unívoca, si la limpieza está documentada, si la calibración está vigente, si el mantenimiento se realizó según lo programado, si se investigaron las desviaciones y si el personal de control de calidad revisa los lotes de suplementos dietéticos terminados antes de su liberación.
La lista de verificación de equipos GMP debe formar parte de la preparación para auditorías. Debe utilizarse durante la calificación de proveedores, la aceptación de equipos entrantes, la instalación, la calificación, la operación rutinaria, las auditorías internas y las auditorías de clientes. No debe quedar archivada tras la compra, sino que debe evolucionar a medida que la fábrica aprende de las desviaciones, las quejas, los cambios y las observaciones de las auditorías.
Las auditorías internas deben poner a prueba el sistema. Un auditor interno puede seleccionar una máquina y rastrear su historial completo. El auditor puede revisar su calificación, procedimientos operativos estándar (POE), registros de limpieza, registros de uso, registros de mantenimiento, estado de calibración, registros de capacitación, desviaciones y lotes de producción procesados en ella. Este tipo de análisis permite comprobar si el sistema de control del equipo está realmente conectado.
La certificación GMP y la preparación para auditorías también requieren el apoyo de la gerencia. Si la presión de producción suele anteponer el tiempo de limpieza, los programas de mantenimiento o la revisión de calidad, el sistema fallará. Si el departamento de compras adquiere equipos sin la revisión de control de calidad, el riesgo ingresa a la fábrica. Si la capacitación se imparte con prisas, es posible que el personal no realice estas operaciones correctamente. Si los registros están incompletos, no se puede demostrar el cumplimiento.
Una lista de verificación de equipos GMP es más útil cuando se apoya en una cultura de calidad. La lista proporciona estructura, pero es fundamental usarla con honestidad. El objetivo no es aprobar una auditoría, sino construir un sistema de fabricación donde los suplementos dietéticos se produzcan de forma consistente y bajo control.
Decisión final: Elija equipos que respalden la calidad, el cumplimiento normativo y el crecimiento a largo plazo.
La decisión final sobre el equipo debe considerar la calidad, el cumplimiento normativo, el rendimiento del proceso, la documentación y el crecimiento a largo plazo. Una máquina de alta producción que no se puede limpiar no cumple con las Buenas Prácticas de Fabricación (BPF). Una máquina fácil de adquirir pero imposible de mantener genera riesgos. Un proceso controlado por computadora sin software de control puede debilitar la fiabilidad de los datos. Una línea de envasado que no evita errores en el etiquetado puede comprometer la calidad de los suplementos dietéticos. Una báscula sin control de calibración puede invalidar el registro completo del lote.
Para las fábricas de suplementos dietéticos y nutracéuticos, el equipo debe seleccionarse de manera que respalde el proceso de fabricación y las operaciones de control de calidad. Debe ayudar a que el suplemento dietético cumpla con las especificaciones, protegerlo contra la contaminación microbiana y otros materiales extraños, facilitar las pruebas de proceso, mantener condiciones limpias e higiénicas y proporcionar la documentación adecuada. Además, debe ser apropiado para el suplemento dietético en cuestión y lo suficientemente flexible para respaldar el desarrollo futuro de productos.
La lista de verificación de equipos GMP adecuada ayuda a la gerencia a tomar mejores decisiones. Ayuda a los departamentos de control de calidad a implementar las operaciones de control de calidad. Ayuda al departamento de compras a formular mejores preguntas a los proveedores. Ayuda al departamento de ingeniería a planificar el mantenimiento y la calibración. Ayuda al departamento de producción a seguir los procedimientos escritos. Ayuda al personal de control de calidad a revisar los registros y a liberar con confianza los lotes de suplementos dietéticos terminados.
Una fábrica que utiliza una lista de verificación solo por formalidad puede tomar malas decisiones. Una fábrica que la utiliza como una verdadera herramienta de toma de decisiones puede evitar muchos problemas futuros. Puede identificar equipos defectuosos antes de la compra, detectar deficiencias en la documentación antes de las auditorías, mejorar la capacitación antes de que ocurran errores y establecer controles de producción y procesos más sólidos.
En un entorno competitivo de fabricación de suplementos, contar con equipos que cumplan con las Buenas Prácticas de Fabricación (BPF) no es solo un requisito normativo, sino la base de la reputación de la marca, la confianza del cliente y la calidad del producto. La fábrica que comprende esto no se preguntará únicamente: «¿Qué tan rápido puede funcionar la máquina?», sino también: «¿Puede este equipo ayudarnos a fabricar suplementos dietéticos que cumplan consistentemente con las especificaciones, las disposiciones legales aplicables y superen el escrutinio de las auditorías de BPF?».
Conclusión: Una lista de verificación de equipos GMP protege más que la eficiencia de la producción.
Una lista de verificación de equipos GMP es una de las herramientas más prácticas que una fábrica de suplementos dietéticos o nutracéuticos puede utilizar antes de comprar, instalar, validar y operar equipos de producción. Ayuda a la fábrica a ir más allá de la simple comparación de máquinas y a centrarse en el ciclo de vida completo de cumplimiento normativo del equipo. Este ciclo de vida comienza con el uso previsto y continúa con la revisión del diseño, la documentación del proveedor, la instalación, la calificación, la limpieza, la calibración, el mantenimiento, la operación, la documentación de lotes, la revisión del control de calidad y la preparación para auditorías.
Para los suplementos dietéticos, el equipo debe cumplir con las buenas prácticas de fabricación actuales y las que se aplican en condiciones reales de producción. Debe integrarse con el registro maestro de fabricación, respaldar los controles de producción y de proceso, proteger contra la contaminación microbiana, evitar confusiones y garantizar que los lotes de suplementos dietéticos terminados cumplan con las especificaciones. Asimismo, debe ser compatible con el etiquetado de los suplementos dietéticos, los suplementos etiquetados, los controles de almacenamiento, las muestras de reserva y la liberación del producto terminado.
Las decisiones más acertadas sobre equipos GMP se toman cuando las responsabilidades están claramente definidas. El departamento de compras debe evaluar la capacidad y el costo del proveedor. El departamento de ingeniería debe evaluar la idoneidad técnica y el mantenimiento. El departamento de producción debe evaluar la usabilidad y el flujo de trabajo. Los departamentos de control y aseguramiento de la calidad deben evaluar el cumplimiento normativo, los procedimientos escritos, la documentación, la validación y las operaciones de control de calidad. La gerencia debe garantizar que se cuente con personal calificado, capacitación, recursos y sistemas de gestión de la calidad.
En mercados como Estados Unidos, Canadá, Europa y Australia, la idoneidad de los equipos puede afectar la capacidad de satisfacer las necesidades de los clientes, las expectativas de los organismos reguladores, la certificación GMP y las auditorías GMP. Una fábrica no necesita la maquinaria más cara para cumplir con las normas GMP, pero sí necesita equipos adecuados, fáciles de limpiar, mantener, verificar, rastrear y debidamente documentados.
En definitiva, los equipos que cumplen con las Buenas Prácticas de Fabricación (BPF) protegen mucho más que la eficiencia de la producción. Protegen el suplemento alimenticio, al consumidor, a la marca, a la fábrica y al negocio a largo plazo. Una lista de verificación bien elaborada convierte la compra de equipos en una decisión de calidad, y así es precisamente como debe gestionarse la fabricación de suplementos alimenticios.


